sexta-feira, 21 de março de 2014

Os desafios ao trabalhar com RNA-seq

Você já trabalha ou gostaria de trabalhar com análises de transcriptoma? O Transcriptoma é o conjunto total de RNAs transcritos em uma célula, um tecido, uma condição fisiológica, etc. Em um primeiro instante você pode se assustar com o termo transcriptoma, ou se deparar com a falta de informações na literatura, pois as análises de expressão gênica global usando o Sequenciamento de Nova Geração são um campo de pesquisa ainda em desenvolvimento dentro da biologia molecular. Por outro lado, não há duvidas que seu uso será cada vez mais abrangente. Suas vantagens em relação a metodologias tradicionais de análise da expressão gênica em larga escala são enormes, pois além de identificar os diferentes níveis de expressão, podemos:
a)    Identificar transcritos raros e ainda não conhecidos
b)    Identificar novas variantes de splicing
c)     Identificar eventos de fusão gênica e quimeras
d)    Genotipar SNPs
Apenas para citar alguns.

Fig. 1 – Diferentes tipos de RNAs expressos em uma célula. Em mamíferos, em torno de 98% dos RNAs expressos não codificam proteínas. Fonte: Interna.

Mas para alcançar estes beneficios, existem alguns detalhes importantes ao trabalhar com amostras de RNA.

Nesta série de posts que faremos, gostaria de compartilhar com vocês os principais passos para se chegar num bom resultado nos trabalhos com RNA.

1.    Qualidade da Amostra

Não há duvida que, assim como para os trabalhos com DNA, a qualidade das amostras de RNA é o primeiro passo para um bom resultado e uma análise confiável. Para obter um RNA de qualidade é indispensável escolher a metodologia de extração que mais se adequa às condições da sua amostra, podem ser kits comerciais, soluções caseiras, não importa, o que importa é a qualidade do material extraído, que alem de não estar degradado, precisa estar livre de inibidores, como proteínas e solventes orgânicos, que podem influenciar as etapas posteriores.

As moléculas de RNA são por natureza muito mais instáveis que o DNA, e sofrem degradação bastante acelerada se não preservadas da forma adequada. Preservar a integridade do RNA é extremamente crítico para construir uma boa biblioteca e produzir resultados confiáveis. Neste ponto é praticamente indispensável o uso do Bioanalyzer (ou equipamento similar) para verificar a integridade do RNA, o tão conhecido RIN (RNA Integraty Number). Para uma análise de RNAs mensageiros e outros RNAs longos (ao que normalmente nos referimos como Transcriptoma) é ideal que as amostras tenham um RIN igual ou superior a 8, enquanto que para análises de RNAs pequenos, que normalmente chamamos de miRNoma,  um RIN de 6 – 7 seria o mínimo aceitável.

Fig. 2 – Eletroferograma mostrando amostras de RNA total íntegro (RIN 10) e extremamente degradado (RIN 2). Fonte: https://www.chem.agilent.com/Library/applications/5989-1165EN.pdf.

Neste ponto você pode se perguntar: ”Bem, se eu preciso fragmentar o RNA durante o preparo da biblioteca, por que eu não posso usar um RNA já fragmentado?”. A resposta pode até parecer simples demais, mas é  algo que realmente precisa ser levado em consideração. Um RNA que já está naturamente degradado dificilmente sofreu uma degradação inteiramente aleatória e, certamente, isso se refletirá em um viés de análise no final do processo, com uma representação alterada dos diferentes RNAs presentes na amostra inicial.

Há ainda um outro ponto bastante crítico relacionado à amostra inicial, que é a quantificação do RNA. Enquanto a praticidade e o custo reduzido nos tendenciam a usar o Nanodrop (ou equipamento similar), é preciso ter em mente que os espectofotômetros, de forma geral, extrapolam as quantificação, pois mensuram não apenas o RNA, mas também o DNA e outras moléculas presentes na solução. Não é raro vermos uma superestimativa de até 10X em muitas amostras. Tendo isso em mente, a melhor alternativa para quantificação do RNA, assim como do DNA e Proteínas, é a fluorometria, como o Qubit, que usa um corante específico para cada tipo de molécula a ser quantificada (RNA, DNA e Proteína), garantindo a especificidade da quantificação. Por outro lado, o uso do Nanodrop não está dispensado, com ele é possivel avaliar a qualidade da amostra através das relações 260/230 e 260/230, que podem indicar a presença de proteínas e solventes orgânicos. Esta triangulação - Bioanalyzer x Nanodrop x Qubit - é peça chave para os trabalhos com RNA.

Tendo analisado a qualidade do RNA total, é preciso agora depletar o RNA-ribossomal, que representa de 90 a 95% de todo o RNA presente nas células humanas, por exemplo. A quantidade de rRNA é muito grande, e, sem um tratamento para eliminá-las, serão produzidos apenas resultados desses rRNAs. A depleção do RNA ribossomal pode ser feita através de kits como o Ribominus . Outra estratégia é isolar apenas o mRNA, usando, por exemplo, kits do tipo poli-A. A Life Technologies tem ótimas soluções para vários tipos de amostras. 

Independente de usar um kit para depleção do rRNA ou um kit que isola os mRNAs a partir da sua cauda poli-A, ou mesmo ter interesse apenas nos microRNAs, é sempre recomendado fazer a extração do RNA total inicialmente, pois é apenas com o RNA total que podemos acessar o RIN. Depois desta análise inicial do RIN podemos seguir com o protocolo de depleção ou enriquecimento dos mRNAs ou microRNAs e quantificar com o Qubit para iniciar o preparo da biblioteca, observando atentamente todos os passos do protocolo, que já foi extensivamente validado.

Para mais informações sobre RNA-seq, veja as publicações abaixo e acesse a página da Life Technologies. Você pode escolher entre as plataformas Ion Torrent  PGM e Ion Proton, de acordo com a complexidade do seu organismo modelo.

RNA sequencing - advances, challenges and opportunities - 2010.pdf
Transcriptome analysis using next-generation sequencing - 2013.pdf

segunda-feira, 10 de março de 2014

Primers Pré-desenhados para Sequenciamento Capilar

Você tem dificuldades para desenhar bons primers para sequenciamento por eletroforese capilar? Um bom primer é o sucesso do seu trabalho.
Que tal optar pro primers já desenhados e garantir seus resultados?
Conheça a nossa ferramenta Primer™ Designer Tool e escolha entre mais de 300 mil pares de primers.
Para realizar a busca, é possível colocar a sigla ou nome do gene no quadro Target information; ou inserir a posição da região; ou ainda carregar uma sequência FASTA.
Para ter acesso a esta ferramenta incrível, certifique-se de que está conectado à pagina da Life Technologies US. Estamos trabalhando para torná-la disponível no Brasil, mas por enquanto ela pode ser acessada diretamente na pagina dos Estados Unidos.
Escolha seu par de primers e contacte o seu representante da Life Technologies para fazer o pedido.
Conte conosco. Garanta seus resultados.

sábado, 19 de janeiro de 2013

Sequenciamento de Sanger - Uma técnica padrão ouro

Consolidado por mais de 35 anos de uso, o sequenciamento de DNA pela técnica de terminação enzimática, também conhecido como sequenciamento de Sanger, é uma técnica cada dia mais corriqueira em laboratórios de pesquisa e diagnóstico, e sua demanda só tende a aumentar com a popularização das plataformas de sequenciamento em larga escala, quer seja para validação dessas técnicas ou mesmo para um teste rápido e simples para o diagnóstico de um alvo identificado nas análises em larga escala.
Conheça um pouco mais dessa técnica que permitiu o sequenciamento do primeiro genoma humano e a identificação de inúmeros genes envolvidos em doenças graves. Faça o download do Guia de Sequenciamento de DNA por Eletroforese Capilar da Life Technologies. 
Se você já é usuário, saiba como melhorar seus resultados a partir das dicas contidas nesse guia. Se ainda não é, não perca tempo.

Guia do usuário para Análise de Fragmentos por Eletroforese Capilar

Aprenda como explorar toda a potencialidade do seu sequenciador de DNA.
A técnica de Análise de Fragmentos de DNA por Eletroforese Capilar tem muitas aplicações na biologia molecular. Que tal genotipar até 10 SNPs em multiplex por de uma técnica gold standard, ou então identificar os grupos de oligossacarídeos ligados as suas proteínas de interesse, ou ainda fazer uma análise da expressão gênica em larga escala por uma metodologia muito simples e rápida?
Aprenda mais sobre as aplicações da Análise de Fragmentos fazendo o download do Guia de Análise de Fragmentos da Life Technologies. É gratuíto.
 

Conheça todos os produtos da Life Technologies para seu Sequenciador de DNA

Não sabe qual polímero comprar para se sequenciador, está em dúvida sobre qual é o melhor kit de sequenciamento para suas amostras?
Acesse o site da Life Technologies e faça o download do Catálogo de Produtos para Eletroforese Capilar e fique por dentro de todas as novidades e opções para seu sequenciador de DNA.

segunda-feira, 19 de novembro de 2012

Uso de 6 Dyes por amostra na Análise de Fragmentos?


Clientes dos sequenciadores 3500 e 3500xL já podem multiplexar 5 cores (+ o size standard) na Análise de Fragmentos de DNA. A Life Technologies lançou recentemente uma série de novos fluoróforos que podem ser usados na marcação de oligonucleotídeos para as aplicações de Análise de Fragmentos e PCR em tempo real. Entre esses novos dyes, está o SIDTM, cujo espectro de emissão está na faixa do roxo, e permite a multiplexação de até seis cores por amostra.
Para acelerar seus resultados basta solicitar a síntese dos primers marcados com as novas fluorescêscias e calibrar seu equipamento para a nova combinação de dyes, usando a matriz DS-36 (filtro J6), comercializada pela Life Technologies. Essa nova matriz calibra o equipamento para as seguintes cores:
6-FAMTM
VICTM
NEDTM
TAZTM
SIDTM
LIZTM
As Fluorescências e TAZTM  e SIDTM são comercializadas pela Life Technologies através de um formularios customizado. Solicite ao seu representante.

Para mais informações acesse: Windows® 7 system upgrades
Para clientes de 3500 e 3500xL não é necessário nenhum upgrade de equipamento ou software, basta a calibração espectral do equipamento. Já clientes das plataformas 3130/3130xL e 3730/3730xL precisam atualizar a versão do Data Collection para a versão 4.0. Essa atualização de software é um upgrade pago, pois requer a troca do computador do equipamento.
Para clientes HID, essa nova combinação de cores possibilita o uso do novo kit forense da Life Technologies, o GlobalfilerTM, com 24 marcadores. Entretanto, o uso do GlobalfilerTM, exige o upgrade do software GeneMapper ID-x. Para mais informações cantate o seu representante da Life Technologies.


segunda-feira, 24 de setembro de 2012

Soluções da Life Technologies para o sequenciamento de regiões problemáticas

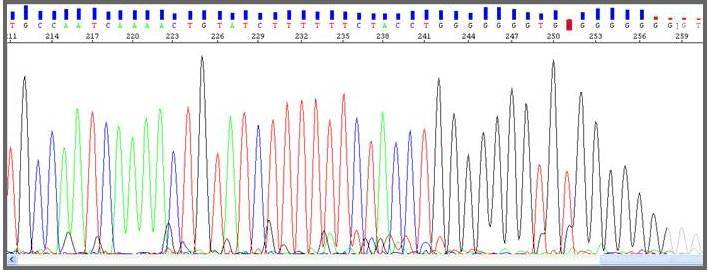
Você já se deparou com sequências que não consegue ler completamente no seu sequenciador de DNA? Por exemplo sequências ricas sem conteúdo GC e sequências homopolímericas? (Figura 1). Esse tipo de sequência dificilmente é analisado com confiabilidade quanto se faz uma reação de sequenciamento tradicional, usando o BigDye v3.1 ou o BigDye v1.1, sem qualquer aditivo ou modificação. A DNA polimerase desses kits de sequenciamento tem propriedades intrínsecas que dificultam a sua performance através dessas regiões do DNA e levam a falhas na amplificação.
Figura 1. Cromatograma mostrando uma região rica em bases G, na qual a polimerase tem dificuldade amplificar o DNA, impossibilitando a leitura da sequência nessa região. 
Para melhorar a performance do sequenciamento dessas regiões, a Life Technologies comercializa algumas soluções que podem facilitar o seu trabalho e melhorar os seus resultados. Se o seu problema em sequenciamento é causado pela existência de repetições de bases G, que tal experimentar o dGTP BigDye® Terminator Cycle Sequencing Kit (Figura 2). 
Figura 2. Região problemática para o sequenciamento tradicional (cromatograma superior), mas que pode se analisada usando o BigDye dGTP (cromatograma inferior).
Veja algumas características desse kit:

  • Otimizado para sequenciamento de regiões GT- e G-rich;
  • Uso da AmpliTaq® DNA Polymerase, com melhor performance;
  • Substitui dITP por dGTP.
Já se o seu desafio é o sequenciamento de regiões homopoliméricas, principalmente ricas em conteúdo AA e TT (Figura 3), nosso dRhodamine DyeTerminator Cycle Sequencing Kit é a solução recomendada. Veja algumas características desse Kit são:

  • Otimizado para sequenciamento de regiões homopoliméricas (AA´s, TT´s, etc);
  • Uso da AmpliTaq® DNA Polymerase, com melhor performance;
  • Menor background.

Figura 3. Região rica em repetições AA e TT, que pode ser lida com maior facilidade usando o  dRhodamine DyeTerminator Cycle Sequencing Kit.
Opcionalmente, você ainda pode usar SEQUENCERx Enhancer, um um co-solvente que facilita o sequenciamento de regiões ricas em GC, repetições diretas ou invertidas, hairpins e/ou curtas repetições de nucleotídeos. Veja algumas das suas características:


  • Adicionado ao mix de reação - protocolos tradicionais de termociclagem da reação de sequenciamento;
  • Melhora o sinal de regiões problemáticas. Aumenta o tamanho das leituras nessas regiões;
  • Compatível com as químicas  BigDye terminator v3.1 e v1.1 em todas as plataformas de sequenciamento.

domingo, 23 de setembro de 2012

Aplicações da Técnica de SNaPshot


A técnica de SNaPshot® é baseada na incorporação de um único nucleotide marcado com fluorescência (ddNTP) a um fragmento de DNA não marcado. Após a reação de SNaPshot o produto é misturado com formamida e um size standard e submetido á eletroforese capilar para identificação dos fragmentos marcados com fluorescência. Através desta técnica, é possível genotipar SNPs (Figura 1), identificar regiões metiladas, mapear BACs, entre outras aplicações. Veja abaixo alguns artigos com o uso dessa técnica.

Figura 1. SNaPshot® labeling chemistry relies on single-base extension and termination. The SNaPshot® Multiplex Kit uses a single-tube reaction to interrogate SNPs at known locations. The chemistry is based on the dideoxy single-base extension of an unlabeled oligonucleotide primer (or primers). Each primer binds to a complementary template in the presence of fluorescently labeled ddNTPs and DNA polymerase. The polymerase extends the primer by one nucleotide, adding a single ddNTP to its 3´ end. The fluorescence color readout reports which base was added.
SNaPshot® Multiplex System for SNP genotyping.pdf
Veja nesse Application Note uma lista de vários artigos que usaram a técnica de SNaPshot para diferentes finalidades.
Abstract: The SNaPshot® Multiplex System is a primer extension–based method developed for the analysis of single nucleotide polymorphisms (SNPs) (Figure 1). Through its multiplexing capability, up to 10 SNPs can be analyzed in a single reaction, regardless of their positions on the chromosome or the amount of separation from neighboring SNP loci. The ability to use unlabeled, user-defined primers allows researchers to incorporate SNPs of interest cost-effectively. The Multiplex Ready Reaction Mix (included in the system) helps ensure robust, reproducible analyses of multiplexed samples. Researchers can analyze more than 23,000 SNP genotypes per day on just one 3730xl Genetic Analyzer.

Generated BAC Fingerprinting on Capillary Electrophoresis System.pdf
White paper que descreve o uso da técnica de Análise de Fragmentos para o mapeamento gênico
Abstract: BAC fingerprinting provides an efficient and cost-effective method of characterizing large genomic fragment libraries for genome sequencing, positional cloning, and physical mapping efforts.


High-throughput fingerprinting of bacterial artificial chromosomes using the snapshot labeling kit and sizing of restriction fragments by capillary electrophoresis.
Abstract: We have developed an automated, high-throughput fingerprinting technique for large genomic DNA fragments suitable for the construction of physical maps of large genomes. In the technique described here, BAC DNA is isolated in a 96-well plate format and simultaneously digested with four 6-bp-recognizing restriction endonucleases that generate 3' recessed ends and one 4-bp-recognizing restriction endonuclease that generates a blunt end. Each of the four recessed 3' ends is labeled with a different fluorescent dye, and restriction fragments are sized on a capillary DNA analyzer. The resulting fingerprints are edited with a fingerprint-editing computer program and contigs are assembled with the FPC computer program. The technique was evaluated by repeated fingerprinting of several BACs included as controls in plates during routine fingerprinting of a BAC library and by reconstruction of contigs of rice BAC clones with known positions on rice chromosome 10.

Abstract: Polymerase-mediated single-base extension (SBE) of primers using a fluorescently labeled 20,30-dideoxynucleotide triphosphate terminator was originally commercialized as SNaPshot for analysis of single-
nucleotide polymorphisms by capillary electrophoresis (CE). Application of this general method to bisulfite-converted/PCR-amplified genomic DNA (gDNA) to analytically infer polymorphic methylation status (i.e., 5-methylcytosine [5mC] vs. cytosine [C]) in CpG-rich regions of gDNA has been noted previously by others to be limited by CE mobility-shifted peaks for SBE products derived from guanine (G)/ adenine (A)-mixed-base primers used to hybridize to possible polymorphic sites (i.e., C vs. thymine [T] resulting from 5mC vs. C, respectively). This limitation is precluded in the current study by using novel SNaPshot primers modified with N6-methoxy-2,6-diaminopurine (K), which was originally described in 1991 by Brown and Lin as a unique adenine–guanine analog capable of participating in three H-bonds with C or T in DNA. Oligonucleotides modified by K as a bispecific complement for C/T are commercially available or can be readily synthesized, and they may have utility in other assay formats used to analyze CpG methylation status.

Abstract: This protocol describes a single nucleotide polymorphism (SNP) genotyping strategy for highly degraded DNA, using a two-stage multiplex whereby multiple fragments are first amplified in a single exponential reaction and the products of this PCR are added to a linear single-base-extension reaction. It utilizes the analytical power of a capillary electrophoresis system to simultaneously type all the target sites. The protocol is specifically written for use with severely fragmented templates, typical of ancient DNA, and can be adapted to widely used detection platforms. The addition of the single-phase genotyping step avoids the need for the re-amplification and cloning of PCR products, while providing its own controls for the detection of contamination and allelic drop-out. This protocol can facilitate the routine analysis of up to 52 SNP markers (haploid or diploid) in 96 samples in a single day, and is recommended for the authentication of data in all areas of DNA research (population and medical genetics, forensics, ancient DNA).

Abstract: The aim of the present study was to investigate the use of the SNaPshot minisequencing method for the identification of Mycobacterium tuberculosis complex (MTBC) isolates to the species level and for further genotyping of M. tuberculosis isolates. We developed an innovative strategy based on two multiplex allelespecific minisequencing assays that allowed detection of eight species-specific and eight lineage-specific single nucleotide polymorphisms (SNPs). Each assay consisted of an eightplex PCR amplification, followed by an eightplex minisequencing reaction with the SNaPshot multiplex kit (Applied Biosystems) and, finally, analysis of the extension products by capillary electrophoresis. The whole strategy was developed with a panel of 56 MTBC strains and 15 negative controls. All MTBC strains tested except one M. africanum clinical isolate were accurately identified to the species level, and all M. tuberculosis isolates were successfully further genotyped. This two-step strategy based on SNaPshot minisequencing allows the simultaneous differentiation of closely related members of the MTBC, the distinction between principal genetic groups, and the characterization of M. tuberculosis isolates into one of the seven prominent SNP cluster groups (SCGs) and could be a useful tool for diagnostic and epidemiological purposes.

Background
In the workup of patients with suspected hereditary nonpolyposis colorectal cancer (HNPCC), detection of loss of heterozygosity (LOH) could help pinpoint the mismatch-repair (MMR) gene carrying the germline mutation, but analysis of microsatellite markers has proved unreliable for this purpose. We developed a simple, low-cost method based on singlenucleotide polymorphism (SNP) genotyping and capillary electrophoresis for the assessment of LOH at 2 MMR loci simultaneously. 
Methods
We used the Applied Biosystems SNaPshot® Multiplex Kit with meticulously selected primers to assess 14 common SNPs in MLH1 [mutL homolog 1, colon cancer, nonpolyposis type 2 (E. coli)] and MSH2 [mutS homolog 2, colon cancer, nonpolyposis type 1 (E. coli)] and optimized the protocol for DNA isolated from peripheral blood and fresh/frozen or archival microsatellite-unstable tumors from patients with confirmed (n42) or suspected (n25) HNPCC. The 42 tumors from patients with confirmed MLH1 or MSH2 germline mutations were used to validate the method’s diagnostic accuracy against results obtained with DNA sequencing or multiplex ligation-dependent probe amplification.

Abstract: The development and use of high throughput technologies for detailed mapping of methylated cytosines (metC) is becoming of increasing importance for the expanding field of epigenetics. The single nucleotide primer extension reaction used for genotyping of single nucleotide polymorphisms has been recently adapted to interrogate the bisulfite modification induced ‘quantitative’ C/T polymorphism that corresponds to metC/C in the native DNA. In this study, we explored the opportunity to investigate C/T (and G/A) ratios using the Applied Biosystems (ABI) SNaPshot technology. The main effort of this study was dedicated to addressing the complexities in the analysis of DNA methylation in GC-rich regions where interrogation of the target cytosine can be confounded by variable degrees of methylation in other cytosines (resulting in variable C/T or G/A ratios after treatment with bisulfite) in the annealing site of the interrogating primer. In our studies, the mismatches of the SNaPshot primer with the target DNA sequence resulted in a biasing effect of up to 70% while these effects decreased as the location of the polymorphic site moved upstream of the target cytosine. We demonstrated that the biasing effect can be corrected with the SNaPshot primers containing degenerative C/T and G/A nucleotides. A series of experiments using various permutations of quantitative C/T and G/A polymorphisms at various positions of the target DNA sequence demonstrated that SNaPshot is able to accurately report cytosine methylation levels with <5% average SD from the true values. Given the relative simplicity of the method and the possibility to multiplex C/T and G/A interrogations, the SNaPshot approach may become a useful tool for large-scale mapping of metC.

Abstract: The tiger (Panthera tigris) is currently listed on Appendix I of the Convention on the International Trade in Endangered Species of Wild Fauna and Flora; this affords it the highest level of international protection. To aid in the investigation of alleged illegal trade in tiger body parts and derivatives, molecular approaches have been developed to identify biological material as being of tiger in origin. Some countries also require knowledge of the exact tiger subspecies present in order to prosecute anyone alleged to be trading in tiger products. In this study we aimed to develop and validate a reliable single assay to identify tiger species and subspecies simultaneously; this test is based on identification of single nucleotide polymorphisms (SNPs) within the tiger mitochondrial genome. The mitochondrial DNA sequence from four of the five extant putative tiger subspecies that currently exist in the wild were obtained and combined with DNA sequence data from 492 tiger and 349 other mammalian species available on GenBank. From the sequence data a total of 11 SNP loci were identified as suitable for further analyses. Five SNPs were species-specific for tiger and six amplify one of the tiger subspecies-specific SNPs, three of which were specific to P. t. sumatrae and the other three were specific to P. t. tigris. The multiplex assay was able to reliably identify 15 voucher tiger samples. The sensitivity of the test was 15,000 mitochondrial DNA copies (approximately 0.26 pg), indicating that it will work on trace amounts of tissue, bone or hair samples. This simple test will add to the DNA-based methods currently being used to identify the presence of tiger within mixed samples.

domingo, 5 de agosto de 2012

"Por que nós temos que aprender isto?" Uma nova genética para os estudantes do século 21

O ensino de genética sempre foi um grande desafio para qualquer professor. Não é a toa que poucos são os estudantes que se interessam por este tema ao procurar um curso na área das ciências biológicas, ou que muitos iniciantes abandonam o barco pelo caminho. Somado a isso, se avaliarmos o nível de aprendizado, ao final dos cursos básicos de genética, vemos o quão superficial foi o conhecimento adquirido. 
Em artigo recente, publicado na revista PLoS Biology (‘‘Why Do We Have to Learn This Stuff? ’’- A New
Genetics for 21st Century Students), Rosemary J. Redfield pontua que "...although students learned to solve our genetic analysis problems, their ability to think scientifically didn’t noticeably improve and they didn’t seem to understand much genetics. For example, although most students’ test results showed that they could predict and interpret phenotypes in crosses, conversations at office hours and tutorials revealed that they had only very unconventional ideas about how gene products interact to determine phenotype ... And although they could reproduce the stages of meiosis, map genes in three-factor crosses, and diagram meiotic recombination in complex inversion-heterozygotes, most had no idea how or why homologous chromosomes pair and recombine."
A reavaliação constante do processo de ensino é um ponto crucial para que os objetivos sejam alcançados e não só cientistas capazes de pensar criticamente sejam formados, mas também profissionais de todas as áreas biológicas e da saúde possam consolidar fundamentos básicos que permeiam todas as áreas de ensino. No mesmo artigo de Rosemary há uma sugestão de um programa para um curso de genética capaz de atingir os objetivos. Entretanto, também é necessário considerar as diferenças entre turmas, diferentes necessidades, entre outros aspectos, para que o conhecimento possa ser consolidado e faça sentido para o aprendizando.


Suggested Syllabus for a 21st Century Genetics Course
1. Personal genomics
2. Natural genetic variation in populations (humans and others)
3. Structure and function of genes and chromosomes
4. Genetic variation arises by mutation
5. Genetic variation and evolution (selection for function, phylogeny, homologs, gene families)
6. How genes affect phenotypes: pathways, regulatory interactions, heterozygosity, dominance effects (several classes)
7. Genetic variation also arises by chromosome reassortment and homologous recombination
8. Mitosis and meiosis: mechanisms and genetic consequences (several classes)
9. Mating: mechanisms and genetic consequences
10. Linkage and sex linkage
11. Genetic analysis: investigating gene action using inheritance of simple (‘‘Mendelian’’) alleles and phenotypes in crosses and pedigrees (several classes)
12. Organelle genetics
13. Epigenetic inheritance
14. Genome structure, function and evolution; causes and consequences of chromosomal changes (several classes)
15. Phenotypic effects of natural genetic differences, heritability
16. Genome-wide association studies and related studies linking genes to phenotypes (several classes)
17. Genetics of cancer; inheritance of alleles affecting risk

quarta-feira, 1 de agosto de 2012

Software Sequence Scanner


O software Sequence Scanner é um software gratuíto para análise de dados de sequenciamento. Através deste software é possível visualizar, editar, imprimir e exportar os dados analisados. O software gera ainda uma série de relatórios atráves dos quais é possível checar, rapidamente, a qualidade geral das sequências analisadas.          
É possível ainda:
·Visualizar todas as miniaturas dos dados brutos das amostras e organizar os dados por qualidade
·Visualizar simultaneamente o dado analisado e o dado bruto de uma mesma amostra
·Exportar os eletroferogramas em formatos .pdf e .jpg
·Etc


Dados gerados em qualquer uma das plataformas de sequenciamento Life Technologies podem ser abertos no Sequence Scanner, para isto, basta que os arquivos tenham sido pré-analisados no software Sequencing Analysis ou no proprio software Data Collection do sequenciador, a medida que os dados vão sendo gerados.
Leia mais sobre o software e faça o download no link: Software Sequence Scanner
Conheça e faça o download de outros programas da Life Technologies: Life Technologies softwares.

domingo, 29 de julho de 2012

Começa corrida pelo genoma humano de US$ 1.000


Foi dada a largada para o Prêmio X da área de genômica, que oferece US$ 10 milhões à primeira equipe de cientistas que conseguir ler o DNA completo de cem pessoas com 100 ou mais anos de idade, gastando apenas 30 dias e US$ 1.000 ou menos por genoma, informa a rede britânica BBC.
A primeira equipe a se inscrever oficialmente no prêmio é a do cientista Jonathan Rothberg, da Life Technologies. O início da corrida, porém, só acontece em setembro do ano que vem. A expectativa dos cientistas é usar os dados do DNA dos idosos para entender os fatores biológicos que favorecem a longevidade.
Os Prêmios X já são uma tradição em várias áreas das inovações tecnológicas -- na década passada, por exemplo, um deles foi oferecido para quem conseguisse demonstrar a viabilidade de naves privadas para o voo suborbital, hoje próximo do uso para turistas.
No caso da genômica, um dos responsáveis pelo Prêmio X é o cientista americano Craig Venter, cuja antiga empresa, a Celera, empatou com um consórcio público na corrida por "soletrar" o primeiro genoma humano no ano 2000.

quinta-feira, 28 de junho de 2012

MANIFESTO DA SBG SOBRE CIÊNCIA E CRIACIONISMO


A Sociedade Brasileira de Genética (SBG) vem a público comunicar que não existe qualquer respaldo científico para ideias criacionistas que vêm sendo divulgadas em escolas, universidades e meios de comunicação. O objetivo deste comunicado é esclarecer a sociedade brasileira e evitar prejuízos no médio e longo prazo ao ensino científico e à formação dos jovens no país.
A Ciência contemporânea é a principal responsável por todo o desenvolvimento tecnológico e grande parte da revolução cultural que vive a sociedade mundial. A Biologia do século XXI começou a se fundamentar como uma Ciência experimental bem estabelecida com a publicação das primeiras ideias sobre Evolução Biológica por Charles Darwin e Alfred Wallace, em meados do século XIX. Esta Teoria científica unifica todo o conhecimento biológico atual em suas várias disciplinas das áreas da saúde, ambiente, biotecnologia, etc. Além disso, a Teoria Evolutiva explica, com muitas evidências e dados experimentais, a origem e riqueza da biodiversidade, incluindo as espécies existentes e extintas, de nosso planeta.
Como as Teorias de outras áreas da Ciência, como Física (Gravitação, Relatividade, etc) e Química (Modelo Atômico, Princípio da Incerteza, etc), a Evolução Biológica está fundamentada no método científico, investigando fenômenos que podem ser medidos e testados experimentalmente. O processo científico é contínuo, incorporando constantemente as novas descobertas e aprofundando o conhecimento humano sobre os seres vivos, a Terra e o Universo. É isso que temos visto acontecer com o estudo da Evolução Biológica nos últimos 150 anos, período no qual uma enorme quantidade de dados confirmou e aprimorou a proposta original de Darwin e Wallace.  No entanto, as perguntas e as causas sobrenaturais não fazem parte do questionamento hipotético e nem das explicações em todas as Ciências experimentais modernas. Por exemplo, a pergunta “Deus existe?” pode ser discutida por filósofos e cientistas (como pessoas com diferentes crenças, opiniões e ideologias), mas não pode ser abordada e respondida pela Ciência.
Frequentemente são divulgados fenômenos que não podem ser explicados por uma Ciência devido a limitações do conhecimento no século XXI, tal como a gravidade no nível atômico, algumas propriedades da molécula da água ou a evolução das primeiras formas de vida há mais de 3,5 bilhões de anos. Para temas como estes, algumas pessoas argumentam com variantes de uma clássica falácia: “se a Ciência não explica, é porque a causa é sobrenatural”. Este argumento é utilizado por inúmeros criacionistas, incluindo os adeptos da Terra Nova, da Terra Antiga e da crença do Design Inteligente. Curiosamente, algumas dessas versões criacionistas se apresentam ao grande público como produto de “estudos científicos avançados”, como se fossem parte da atividade discutida em congressos científicos em diversos países, no Brasil inclusive. Nessas versões, a Teoria Evolutiva é deturpada, como se pouco ou nenhum trabalho científico tivesse sido efetuado desde sua proposta há mais de 150 anos, demonstrando um total desconhecimento dos milhares de resultados e evidências que consolidam essa Teoria. Alguns raros criacionistas são cientistas produtivos em suas áreas específicas de atuação, que não envolvem pesquisas na área da Evolução Biológica. Mas quando abordam o criacionismo, falam de sua crença particular e não das pesquisas que estudam e publicam. Como perguntas e explicações criacionistas não podem ser testadas pelo método científico, estes pesquisadores estão apenas emitindo uma opinião pessoal e subjetiva, motivada geralmente por uma crença religiosa.
Com o objetivo de informar à sociedade, inúmeros cientistas, filósofos e educadores da área biológica têm apresentado várias críticas substantivas às diferentes versões criacionistas, demonstrando seus alicerces na crença e não no questionamento científico, erros elementares e significativas falhas conceituais em sua formulação, a falta de evidências, assim como deturpações dos fatos e métodos científicos. Essas críticas têm sido divulgadas no Brasil e em vários países, sendo que algumas podem ser lidas nos sites da internet indicados abaixo. Reconhecendo que a divulgação destas ideias criacionistas representa uma deterioração na qualidade do ensino de Ciências, a Sociedade Brasileira de Genética (SBG) vem aqui ratificar que a Evolução Biológica por Seleção Natural é imensamente respaldada pelas evidências e experimentações nas áreas de Genética, Biologia Celular, Bioquímica, Genômica, etc. Além disto, reiteramos que, como qualquer outra Teoria científica, a Evolução Biológica tem sido remodelada com a incorporação de várias novas evidências (incluindo da área de Genética), tornando suas hipóteses e explicações mais complexas e robustas a cada ano, desde a primeira publicação de Charles Darwin em 1859.
Esta manifestação da SBG visa comunicar de forma muito clara à Sociedade Brasileira que não existe qualquer respaldo científico para ideias criacionistas (incluindo o Design Inteligente) que têm sido divulgadas em algumas escolas, universidades e meios de comunicação. Entendemos que explicações baseadas na fé e crença religiosa, e no sobrenatural podem ser interessantes e reconfortantes para muitas pessoas, mas não fazem parte do conteúdo da pesquisa ou de disciplinas científicas nas áreas de Biologia, Química, Física etc. Ao lado do respeito à liberdade de crença religiosa, deve ser também observado o respeito à Ciência que tem enfrentado todo tipo de obscurantismo político e religioso, de modo similar às situações vividas por Galileu Galilei e o próprio Charles Darwin. Mesmo com toda a limitação do método científico e dos recursos tecnológicos em cada época, a Ciência alargou o conhecimento humano e o entendimento científico dos mais diversos fenômenos. A SBG reitera os princípios que vem defendendo ao longo de seus 58 anos de existência e reafirma que o ensino da Ciência, em todos os níveis, deve se dedicar à sua finalidade precípua, em respeito ao ditame constitucional da qualidade da educação, sem deixar-se perverter pela pseudociência e pelo obscurantismo político ou religioso.
Alguns criacionistas também utilizam o argumento de que a Ciência brasileira é retrógrada (ou “tupiniquim”, como a chamam), afirmando que o criacionismo é “aceito” no exterior, mas a Ciência é unânime em todos os países sobre este assunto, o que pode ser verificado no final deste documento em vários textos parecidos com este, sancionados por organizações científicas e educacionais de várias partes do mundo.
Concluímos que, embora o criacionismo possa ser abordado como explicações não científicas em disciplinas de religião e de teologia, estas versões criacionistas não podem fazer parte do conteúdo ministrado por disciplinas científicas. Entendemos que o ensino científico de boa qualidade no Brasil e em outros países depende da compreensão da metodologia científica, de suas potencialidades e de suas limitações, além da discussão de evidências e dados experimentais. No entanto, interpretações e ideias pseudocientíficas (criacionismo, astrologia etc) prejudicam seriamente o Ensino Científico de qualidade e o desenvolvimento do país.

Documentos oficiais divulgados por organizações científicas e educativas

Resolução da Associação Americana para o Avanço das Ciências (AAAS - EUA)
www.aaas.org/news/releases/2002/1106id2.shtml
Texto oficial da National Academies dos EUA que congrega a Academia Nacional de Ciências (NAS), Academia Nacional dos Engenheiros, Instituto de Medicina e Conselho Nacional de Pesquisas 
http://nationalacademies.org/evolution/IntelligentDesign.html
Centro Nacional para Educação Científica (NCSE - EUA)
http://ncse.com/creationism
Academia Australiana de Ciências (Austrália)
http://www.science.org.au/policy/creation.html
Centro Britânico para Educação Científica (Reino Unido) – destacando a estratégia criacionista na imprensa e escolas, tentando deturpar o ensino científico
http://www.bcseweb.org.uk
Sociedade Internacional sobre Ciência e Religião (Reino Unido) 
http://www.issr.org.uk/issr-statements/the-concept-of-intelligent-design
Ensinando Ciência – artigo da UNESCO sobre importância dos princípios e conceitos científicos na educação
http://www.ibe.unesco.org/fileadmin/user_upload/Publications/Educational_Practices/EdPractices_17po.pdf

quinta-feira, 24 de maio de 2012

Laboratório da FCM-Unicamp lança site para agendamento de equipamentos


Agência FAPESP – O Laboratório Multiusuário de Análise Molecular Tecidual Multimodal da Faculdade de Ciências Médicas (FCM) lançou um site para agendamento dos equipamentos multiusuários destinados a pesquisadores, alunos e professores da comunidade interna e externa da universidade.

O laboratório, que ocupa uma área de 250 metros quadrados, conta com equipamentos que permitem a análise de tecidos obtidos de biópsias, cirurgias, modelos animais e outros.
A coordenação é de Íscia Lopes-Cendes, professora do Departamento de Genética da FCM. As responsáveis pelo agendamento são a bióloga Luciana Bonadia e Sônia Neves Romeu Silva, secretária do Laboratório de Neuroimagem do Hospital de Clínicas da Unicamp.
De acordo com a FCM, antes de lançar o site foram feitos vários testes, de forma bem criteriosa e profissional, para facilitar a navegação e agendamento dos horários. Para cada equipamento, há um descritivo e as regras de uso.
O agendamento é bem simples. “Não damos prioridade para ninguém, desde que se cumpram os requisitos mínimos exigidos para a utilização de cada equipamento. Temos sempre duas pessoas de plantão, por aparelho, para responder os e-mails e esclarecer dúvidas”, explicou Bonadia.
Dentre os equipamentos oferecidos pelo laboratório estão o analisador genético para sequenciamento e genotipagem (ABI 3500xL), o forno de hibridização (GeneChip 645), o microscópio e microdissecador, o PCR em tempo real (ABI 7500), o sistema OpenArray para genotipagem e expressão e o Tissue Microarray (TMA).
O sistema de microdissecação com microscópio, por exemplo, é uma plataforma integrada que automatiza o rastreamento, a identificação, a aquisição e o manuseio de amostras de DNA, RNA ou proteínas.
Os equipamentos foram adquiridos no âmbito dos editais multiusuários da FAPESP e da Coordenação de Aperfeiçoamento de Pessoal de Nível Superior (Capes).
Em 2011, a FAPESP aprovou o investimento de R$ 159 milhões para compra de cerca de 250 equipamentos multiusuários para pesquisas científicas. A aquisição dos equipamentos tem atualizado os laboratórios de instituições de ensino superior e de pesquisa no Estado de São Paulo, equiparando-os aos mais modernos no mundo.
A relação dos instrumentos, com dados georreferenciados para sua localização no Estado, está disponível no site do Programa Equipamentos Multiusuários (www.fapesp.br/emu). A publicação on-line amplia a capacidade de emprego desses equipamentos em projetos de pesquisa científica e tecnológica realizados por pesquisadores do Brasil, da América Latina e também de outros países.
“Esses equipamentos são sofisticados e a manutenção é cara. Não faz sentido ficarem restrito a um laboratório ou a grupo fechado de pesquisadores. É preciso incentivar as pessoas a utilizar esses equipamentos e tornar as pesquisas de diferentes grupos biomédicos competitivas internacionalmente”, disse Lopes-Cendes.
Para quem é de fora da Unicamp há no site um mapa para localização, os nomes dos pesquisadores que atuam no laboratório, notícias e endereços eletrônicos de interesse comum da comunidade científica. A ideia é de que o site cresça e que o Laboratório Multiusuário de Análise Molecular Tecidual Multimodal abrigue novos equipamentos de pesquisa.
Mais informações: www.laboratoriomultiusuario.com.br

quinta-feira, 12 de abril de 2012

Introduzindo o BigDye Direct Cycle Sequencing Kit

Mesmo em áreas tradicionais e a bastante tempo consolidadas, a Life Technologies continua  com seu perfil inovandor, desenvolvendo novos produtos e soluções que facilitam o trabalho dos nossos clientes. Nesse sentido, no inicio do ano passado foi lançado um novo kit de sequenciamento pelo método de Sanger, chamado de BigDye Direct Cycle Sequencing Kit, que pode ser usado em protocolos que antes usavam o BigDye Cycle Sequencing Kit.
Para uso deste kit, é necessário que os primers que amplificam o fragmento da ser sequenciado (primers da PCR) sejam desenhados com uma cauda M13 foward e M13 reverse. Estas caudas servirão como alvos para a hibridização dos primers da reação de sequenciamento (primers universais M13F e M13R), que também fazem parte do kit. Utilizando esta abordagem é possivel ter uma resolução maior do inicio da sequência, um resultado semelhante ao obtido com o BigDye v1.1 e polímero POP-6, mas usando o POP-7, com um tempo de corrida cerca de 50% menor.
O kit ainda apresenta resultados muito satisfatórios no sequenciamento de regiões ricas em AT e GC e em regiões de homopolímeros.
A maior inovação deste novo kit é a possibilidade de realizar a purificação do produto de PCR e a reação de sequenciamento em um único passo. Utilizando este kit o cliente vai direto da reação de de PCR para a reação de sequenciamento, sem passar por etapas de purificação e quantificação do produto de PCR, diminuindo seu tempo de manuseio de amostra e o gasto com consumíveis. O gasto diminui ainda mais quando se leva em consideração que o mix para a reação de PCR também faz parte o kit, o cliente precisa apenas dos primers da reação de PCR e da amostra para fazer o sequenciamento.
Somando todos os passos, é possivel diminuir em 40% o tempo de workflow, desde a amplificação por PCR até a obtenção da sequência.

sexta-feira, 16 de março de 2012

Comece a usar a outra metade do seu sequenciador

Seu sequenciador faz muito mais que sequenciar.  A Análise de Fragmentos através de eletroforese capilar é uma técnica que permite a detecção do tamanho de fragmentos amplificados por PCR, utilizando iniciadores marcados com fluorescência. Esta técnica é usualmente empregada na análise de microssatélites, para os estudos de identificação de marcadores moleculares de doenças, estudos populacionais, determinação de paternidade, genética forense, etc. A eletroforese capilar substitui sistemas de detecção como os géis de poliacrilamida e até mesmo o gel de agarose, facilitando e simplificando o trabalho através de um sistema automatizado para a eltroforse e um conjunto de softwares para análise dos resultados, diminuindo os vieses associados à análise de fragmentos.
Muitas outras técincas utilizam a análise de fragmentos como princípio, como por exemplo, o SNaPshot, usada na genotipagem de SNPs. Os SNPs são polimorfirmos de nucletídeo único, cuja frequência, no genoma humano, é de cerca de 1 a cada mil pares de base. Muitos SNPs contribuem para as diferenças fenotípicas interindividuais, susceptibilidade a doenças e a resposta ao uso de medicamentos (farmacogenômica e famacogenética).

Fig. Princípio da técnica de SNaPshot

A técnica de SNaPshot® é baseada na extensão de um único nucleotide marcado com fluorescência (ddNTP), utilizando iniciadores não marcados. Nesta técnica, a região contendo o(s) SNP(s) a serem avaliados é amplificada por PCR e o produto de PCR  é submetido a uma reação de SNaPshot, na qual um primer hibridiza na região justaposta ao SNP e o dideoxinucleotídeo (ddNTP) complementar é incorporado pela polimerase. Após a reação de SNaPshot o produto é misturado com a formamida e o size standard e submetido á eletroforese capilar para identificação do ddNTP incorporado. Através desta técnica, é possível genotipar até 10 SNPs previamente descritos em uma reação multiplex. Os primers para os doferentes SNPs diferem em tamanho através da adição de uma cauda (poli A, poli T, etc) à extremidade 5`.   O genótipo de cada SNP é determinado pela cor observada, após a reação de SNaPshot.
Fig. Exemplo de dado de SNaPshot®
O SNaPshot é uma técnica robusta, que utiliza o princípio do sequenciamento de Sanger (incorporação de um ddNTP pela DNA polimerase), e que permite ao pesquisador analisar mais de 23 mil SNPs por dia em uma única plataforma 3730xl.
Análises de BAC fingerprinting e metilação também podem ser realizadas usando o sistema SNaPshot ®.
Leia mais sobre genotipagem de SNPs em: SNP genotyping
Além disso, a Análise de Fragmentos também é utilizada em outras aplicações como: AFLP, MLPA, Perda de Heterosigozidade (LOH), T-RFLP, SSCP, etc, que são usadas em diferentes áreas da pesquisa e diagnóstico clínico, confira no site da Life Technologies:


AFLP é uma técnica de alta sensibilidade na qual o DNA genômico do organismo de interesse é digerido com enzimas de restrição e ligado a adaptadores para posterior amplificação utilizando primers que são complementares aos adaptadores e que são marcados com uma fluorescência. Através dessa técnica é possível identificar padrões de bandas (fingerprints) para um determinado indivíduo, dado que pode ser usado, por exemplo, para uma comparação com o perfil observado em outros individuos, com o intuito de determinar o grau de parentesco entre os mesmos. Alem disso os dados de AFLP também podem ser usados para monstar mapas genéticos de novas espécies, estudos moleculares filogenéticos, estudos de ligação, etc.
Fig. Workflow da técnica de AFLP

MLPA (Multiplex Ligation-dependent Probe Amplification) é uma técnica de PCR multiplex, que utiliza o princípio da análise de fragmentos para avaliação dos resultados. Muito usada no estudo de disturbios congenitos e hereditários que envolvem variações no número de cópias de alguns genes, como as sindromes, essa técnica baseia-se na hibridização e ligação de sondas alvo-específicas, seguida pela amplificação por PCR usando primers marcados com fluorescência, que são complementares a sonda. Essa técnica também é usada em estudos de metilação do DNA, quantificação de RNA mensageiro (mRNA), perfil tumoral, etc.
Fig. Workflow da técnica de MLPA

Leia mais sobre os fundamentos da análise de fragmentos e tenha acesso a literatura especializada no site: Fragment Analysis - Life Technologies

Para mais informações sobre a técnica de MLPA, visite o site da MRC-Holland, detentora da patente desta tecnologia: MLPA - MRC-Holland